先把“文件写的”和“系统记的”对齐,再谈签字
同一套质量体系文件,支撑两件不同的事。过去靠注册专员和质量负责人各记各的,现在可以先用系统核一遍。
II/III 类首次注册产品,应在每满 1 年后 60 日内完成上年度报告,并通过国家医疗器械不良事件监测信息系统在线提交(提交表 + 报告附件)。漏报、迟报是实打实的合规风险,报告质量还要经得起核查。
首次注册、变更、延续都可能触发注册质量管理体系核查;发补要在时限内补齐并闭环。检查员核的往往不是“有没有文件”,而是“文件写的与实际做的是否一致”——这正是跨文件一致性校验能接住的部分。
33,210 家生产企业里,大量中小企业法规人员少、产品多;2026 年 PSUR 报告表格修订,又会淘汰一批旧模板。少数警戒 SaaS 多服务外企与大企业,咨询公司按人天报价。
数据口径:NMPA《药品监督管理统计年度数据(2025 年)》医疗器械生产企业 33,210 家(CAMDI 转载)。PSUR 提交要求见海南药监解读;撰写规范见 NMPA《定期风险评价报告撰写规范》(2020 年第 46 号)。2026 年新表为公开媒体口径,官方原文待核。
不做大而全。两个模块共用同一套底座——文件抽取、外置规则库、报告生成、SHA256 证据链、审计日志;可以只买一个,跑通后再接第二个。
把注册资料、体系核查清单与发补整改逐份核一遍,输出可追溯的注册核查报告。
产出:注册核查报告(HTML,含规则结果、体系核查清单、证据 SHA256、待办清单),标注「草稿,待签认」。
把 PSUR 周期、数据完整性与报告正文串成一条线,先出缺项清单,再生成报告。
产出:PSUR 报告(HTML)与缺项清单;数据与结论供注册/质量负责人核对签认,不替代医学判断。
rules/regcheck.json 与 rules/vigil.json 里;
法规更新时替换规则包,不改代码。规则版本随报告留痕,同一份资料重复跑,结论一致。
v0.1 的规则包不追求“全”,只覆盖两条义务里最常出问题、最容易靠人漏掉的部分;后续按迭代加规则与导出格式。
| 模块 | 规则编号 | 检查内容 | 严重度 |
|---|---|---|---|
| RegCheck | REG-01 | 注册证号一致性(注册证/说明书与台账) | high |
| RegCheck | REG-02 | 型号一致性(说明书/检验报告与台账) | high |
| RegCheck | REG-03 | 注册证有效期(已过期/临期) | high |
| RegCheck | REG-04 | 注册资料完整性(注册证/说明书/检验报告) | high |
| RegCheck | REG-05 | 体系核查清单覆盖(必查项均有证据) | high |
| RegCheck | REG-06 | 发补整改闭环(整改项已关闭且有证据) | high |
| VigilReport | VIG-01 | PSUR 周期到期(首次注册每满 1 年 + 60 日) | high |
| VigilReport | VIG-02 | PSUR 数据完整性(期间/不良事件/客诉/产销量/文献) | high |
| VigilReport | VIG-03 | 报告期间一致性(≤今日、覆盖约 1 年) | medium |
| VigilReport | VIG-04 | 五段正文完整(产品/事件汇总/风险评价/控制措施/结论) | high |
| VigilReport | VIG-05 | 严重事件联动(严重数 > 0 → 结论与控制措施必须填写) | high |
规则编号、判据与修复建议以 rules/*.json 为准;v0.1 共 11 条,规则与报告格式随迭代更新,交付时附规则库清单。
这几条不是宣传语,会出现在部署文档、规则库与合同边界里。
读取现有文件(txt/md/csv/docx 抽取文本)与台账/接口数据,作为独立校验层;不要求替换 ERP、质量体系系统或注册申报系统。
Python 标准库 + SQLite 单文件,零第三方依赖;部署在客户自有服务器或内网,可完全离线,数据不出企业。
规则引擎算,模型只负责提示与行文;每个结论标「待签认」。不替企业下结论,不做医学判断,不出具鉴证结论。
判定、放行与签批留在注册/质量负责人;报告页固定声明「草稿,待签认」,签批栏里永远是企业的人名。
从台账接入、资料上传、规则试跑到第一份报告,一个环节 2~4 周跑通;先跑通一个,再谈第二个模块(示意口径,以实际资料为准)。
判据、严重度、修复建议外置为 JSON;法规更新换规则包,不改代码;规则版本随证据链留痕,可回溯到具体判据。
先把“文件写的”和“系统记的”对齐,再谈签字
界面来自 v0.1 实际运行环境(演示数据、已脱敏),不含任何真实企业信息。
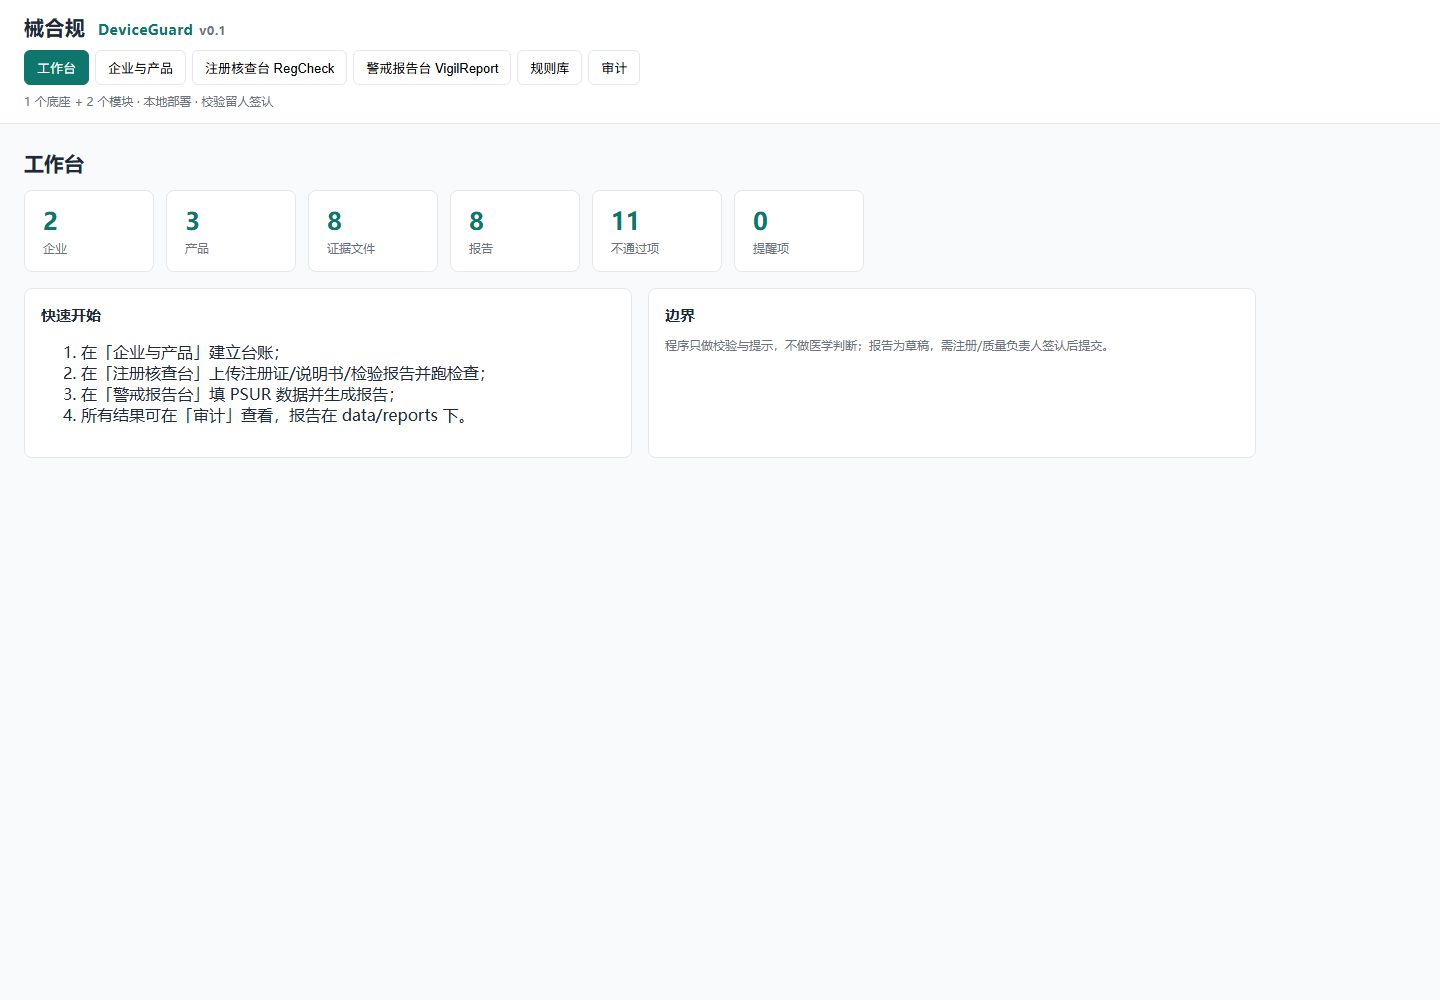
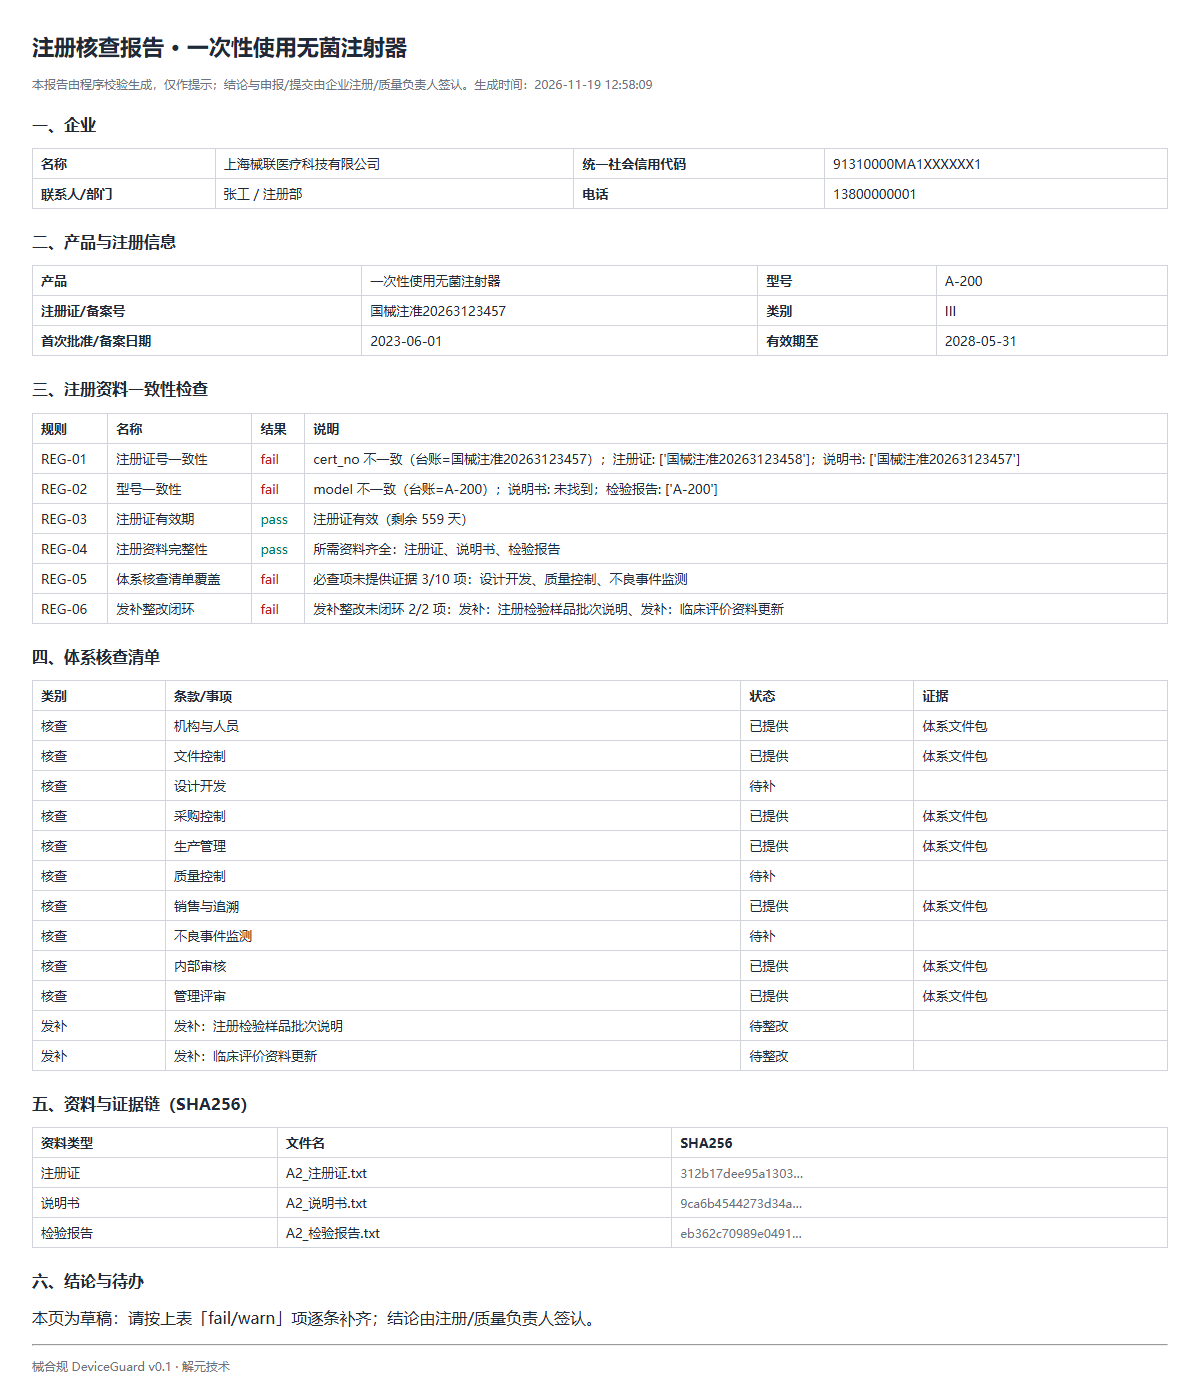
截图为演示环境,数据已脱敏;功能细节以实际交付版本为准。
不是互相替代:Excel 管记录,咨询给判断,械合规管“逐条核 + 留痕 + 出报告”。
| 维度 | Excel + 模板/通用文档工具 | 咨询公司(人天/项目) | 械合规 DeviceGuard |
|---|---|---|---|
| 输入方式 | 人工拼表,跨文件靠肉眼与复制粘贴 | 顾问访谈 + 人工复核,按项目交付 | 读现有文件与台账,规则逐条核,差异定位到文件 |
| 跨文件一致性 | 没有跨文件校验,版本一多就乱 | 人天有限,以抽检与经验为主 | 注册证号/型号/有效期/资料完整性逐项比对,附证据 |
| PSUR 周期与数据 | 靠人记,容易错过 60 日时限 | 项目制提醒,报告由顾问主笔 | 到期提醒 + 数据完整性 + 五段正文 + 严重事件联动 |
| 证据与追溯 | 文件名与版本靠人管 | 以交付报告为主,过程留痕有限 | 每份资料 SHA256、每次检查审计留痕,规则版本可回溯 |
| 判定与责任 | 不承诺合规 | 判断与建议在顾问,签认在企业 | 只做校验与提示,判定与签批留企业,不代替医学判断 |
| 上手与交付 | 自己摸索,第二年重来 | 按次计费,能力不留在企业 | 私有化部署,2~4 周/环节跑通(示意),规则库留企业 |
先拿脱敏资料在你自己的环境跑一遍,误报逐条解释,再决定买不买。
先给结论,再给理由。
不替换。读取现有文件与台账/接口数据,作为独立校验层;不接触 eRPS 申报,也不要求替换 ERP 或质量体系系统。
不会。规则引擎逐条校验,AI 只做提示与行文;判定、放行与签批留在注册/质量负责人,报告标注「草稿,待签认」,不做医学判断。
当前 v0.1 按 NMPA《定期风险评价报告撰写规范》(2020 年第 46 号)与公开解读实现;2026 新表字段映射等官方原文发布后更新(v0.2),不凭媒体口径写死字段。
不需要。私有化/本地部署,零第三方依赖(Python 标准库 + SQLite 单文件),可完全离线;数据留企业内网,证据链与审计日志本地留痕。
2~4 周/环节(示意):第 1 周诊断与台账、第 2 周冻结样例试跑、第 3~4 周跑通一个环节;验收为一个产品一个环节走通「接入→校验→缺项→报告草稿→签认」。
能。判据、严重度与修复建议放在 rules/*.json,可配置、可版本化;法规更新换规则包,不改代码,规则版本随报告留痕。
械合规 DeviceGuard 由上海解元信息技术有限公司(解元技术)研发,当前版本 v0.1(2026-11-20)。 产品与解元 AI 企业全流程管理系统共用底座:看六条产品线;对外资料:宣传资料下载。